24小时服务热线:19103801095

NEWS CENTER
Recommend case
contact us
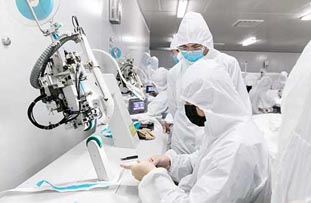
焊接是金属类医疗器械生产的最主要加工环节,焊缝强度和密封性直接影响到产品的安全性,而生产环境又是影响焊接质量稳定的因素之一。很多同时使用自制和外购方式的企业,在遇到受托方的生产条件不符合自己的工厂时,焊接工序的生产环境是否可以改变、应该走哪种变更程序、工艺文件中应该如何标示这些情况都是一些企业所面临的问题。医疗器械注册和生产管理工作当中经常出现的问题。

变更合规判定的核心原则
根据《医疗器械注册与备案管理办法》、《医疗器械生产质量管理规范》以及医疗器械注册质量管理体系核查的相关要求,在对生产环境相关的变更进行管理时,应该考虑的是是否会造成注册证书上所载明的内容发生变化。产品的技术要求发生变化为判定的核心原则。企业在制定工艺文件时要根据产品的风险特征、生产组织形式以及自身的质量管理体系的要求来合理选择生产工艺文件中对生产环境的描述方式。保证对应的工序都已做足充分验证工作,相关的质量问题已经得到有效的识别和控制,产品的质量一直保持在符合产品技术要求的状态下,并且相关的工艺验证数据要按照规定的要求进行保存。
上市之后修改了的相关规定
已经获得注册证书的产品涉及到焊接生产的环境改变,属于上市之后的变化范围。企业要对相关的变更情况进行评估,看这些变更是否导致了注册证书上所记载的内容或者产品的技术要求发生变化,然后按照规定向所在地的分局履行重大事项报告义务,并根据产品的注册级别来执行相应的操作。向国家药监局或者所在地省级药品监督管理部门进行注册变更申请。对于委托生产的场景,《医疗器械注册质量管理体系核查指南》中要求注册人在结合原有工艺流程的基础上进行自查。对受托生产企业所执行的工艺规程进行比较分析,并且要保证由于生产环境的变化而产生的风险已经被全部地辨识出来并且得到了有效的管控。
工艺文件和验证资料的要求
在工艺流程图中工序环境注释不需要强制唯一确定,可以标注为洁净间或者一般的生产车间,并且根据生产的需要来选择这两种环境下的焊接工艺是否已经完成完整的验证。企业在两个环境里都要进行焊接工艺验证,以确定焊接强度、密封性等重要的产品质量特性都符合产品的技术要求,并且对企业委托方的一般生产区焊接也进行了风险评估,并及时更新相关的工艺文件。洁净间的环境下所得到的数据仍然要按照规定保存在注册资料里,作为工艺符合性的证据。
| 合规事项 | 核心执行要求 | 对应法规依据 |
|---|---|---|
| 工艺验证 | 两类生产环境均需完成焊接强度、密封性等关键属性验证 | 《医疗器械生产质量管理规范》 |
| 变更管理 | 评估对注册证载明事项的影响,按分级履行变更程序 | 《医疗器械注册与备案管理办法》 |
| 受托生产管控 | 比对双方工艺文件,识别并控制生产条件差异风险 | 《医疗器械注册质量管理体系核查指南》 |
| 资料留存 | 洁净间与普通环境验证数据均需规范归档留存 | 医疗器械注册资料管理相关要求 |

站点声明:
本网站所提供的信息仅供参考之用,并不代表本网赞同其观点,也不代表本网对其真实性负责。图片版权归原作者所有,如有侵权请联系我们,我们立刻删除。如有关于作品内容、版权或其它问题请于作品发表后的30日内与本站联系,本网将迅速给您回应并做相关处理。
北京飞速度医疗科技有限公司专注于医疗器械、诊断试剂产品政策与法规规事务服务,提供产品注册申报代理、临床合同(CRO)研究、产品研发、GMP质量辅导等方面的技术外包服务。